一类、二类、三类医疗器械的区别详解
医疗器械是用于人体疾病诊断、预防、监护、治疗或缓解的产品,按照风险程度由低到高,我国将其分为一类、二类和三类。其中一类医疗器械风险最低,二类为中度风险,三类为较高风险。三者的区别主要体现在管理方式、审批流程、经营要求和临床应用场景上。下面分别介绍一类医疗器械,并详解二类与三类医疗器械的区别。
一、一类医疗器械
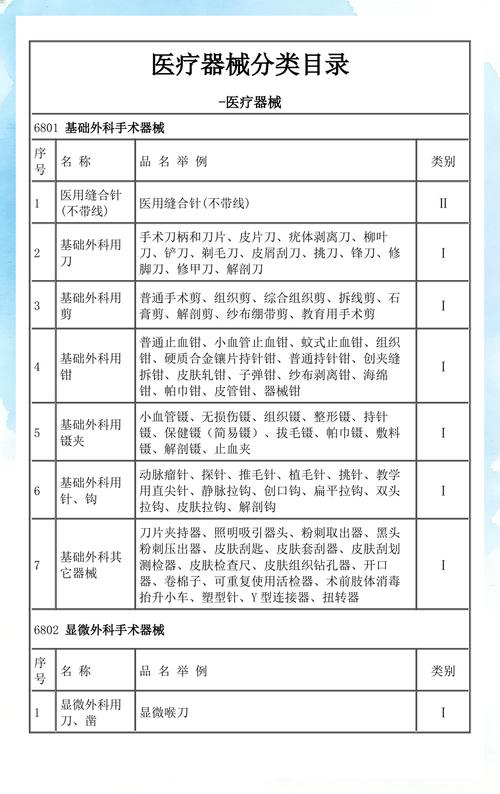
一类医疗器械是指通过常规管理足以保证其安全性、有效性的医疗器械。典型产品包括医用棉签、纱布绷带、检查手套、手动病床、医用冰袋、普通诊察器械等。
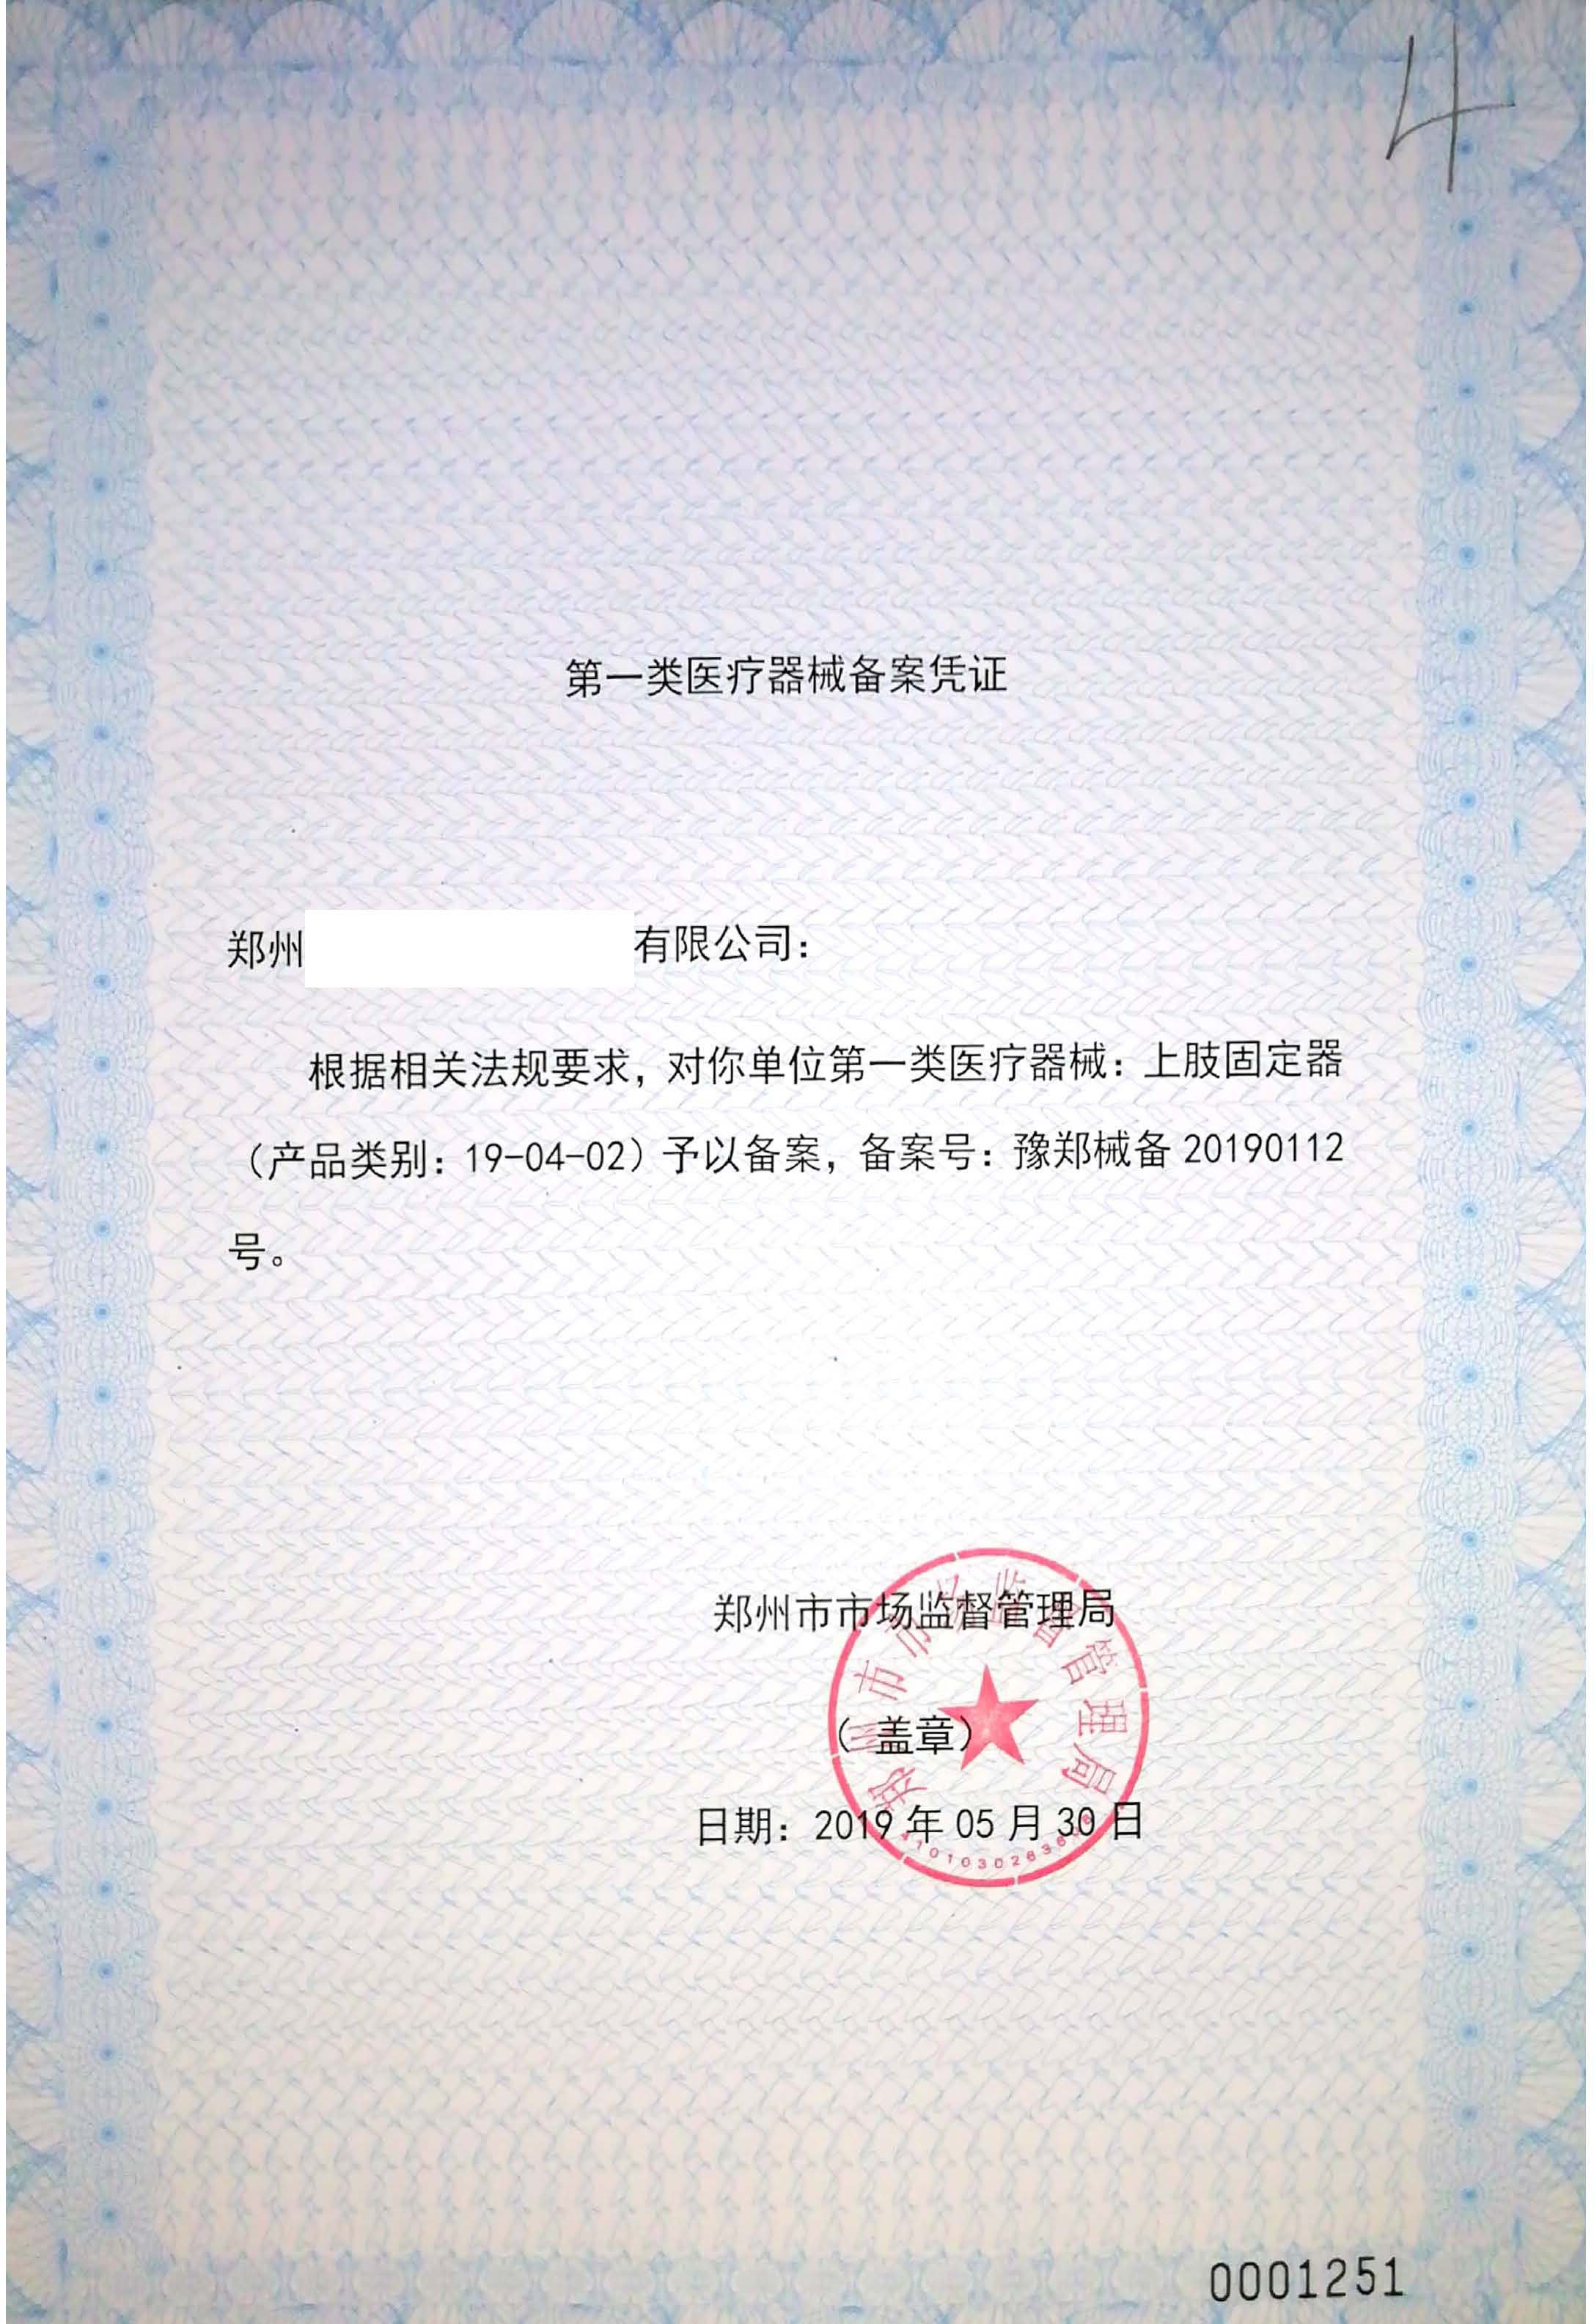
管理方式:实行产品备案管理,无需注册。生产企业需向所在地设区的市级药品监督管理部门提交备案资料,获得备案凭证即可生产。
经营要求:经营一类医疗器械无需办理许可或备案,普通营业执照即可,但需符合相关质量管理规范。
审批流程:备案流程简单,通常不需要进行临床试验,审评周期短,成本低。
临床应用:主要用于基础护理、非侵入性检查、简单手术辅助等低风险场景。
二、二类医疗器械与三类医疗器械的核心区别
1. 风险程度与管理类别不同
二类医疗器械具有中度风险,需要严格控制管理以保证其安全有效,典型产品有血压计、血糖仪、心电图机、医用缝合针、无菌注射器、超声诊断仪、助听器、避孕套等。三类医疗器械具有较高风险,需要采取特别措施严格控制管理,典型产品包括心脏起搏器、植入式人工关节、血管支架、可吸收缝合线、体外循环设备、婴儿培养箱、CT机、核磁共振等。
2. 审批方式不同
二类医疗器械实行产品注册管理,由省级药品监督管理部门审批,核发医疗器械注册证。生产需另办生产许可。部分二类产品需要开展临床试验,或者通过同品种比对路径豁免临床试验。
三类医疗器械同样实行产品注册管理,但由国家药品监督管理局(NMPA)审批,核发注册证。三类产品通常需要进行临床试验,但由于部分产品属于创新医疗器械或列入免临床目录,也可豁免。整体审评更严格、周期更长、费用更高。
3. 生产经营条件不同
二类医疗器械生产企业需取得省药监部门颁发的医疗器械生产许可证,经营企业需向市级药监部门办理第二类医疗器械经营备案,或取得经营许可(视具体产品而定)。
三类医疗器械生产企业同样需生产许可证,由国家或省局管理。经营三类医疗器械的企业必须取得医疗器械经营许可证,且对住所、库房、质量管理制度、专业人员资质有较高要求。
4. 追溯与监管要求不同
二类医疗器械需建立可追溯机制,记录生产、销售、使用信息,落实不良事件监测。
三类医疗器械实施更严格的全生命周期追溯,部分植入类产品须留存患者信息并终身随访,同时纳入国家医疗器械唯一标识(UDI)系统。
5. 常见使用场景不同
二类医疗器械多用于门诊、病房、社区医疗中心、家庭护理。例如测量血压血糖、输液、拔牙、普通超声检查。
三类医疗器械多用于手术、重症监护、生命支持、长期植入,常见于大型综合医院的手术室、ICU、心血管介入中心等,风险高、缺陷可能导致严重伤害甚至死亡。
三、举例如下
- 一类:医用纱布、绷带、创可贴、手动轮椅。
- 二类:血压计、血糖仪、无菌注射器、心电图机、B超机。
- 三类:心脏支架、人工晶状体、呼吸机、植入式心脏起搏器、新冠核酸检测试剂(部分情况属三类)。
四、
从一类到三类,风险逐级升高,管控力度逐级加强。一类备案即可,二类省级注册,三类国家注册。经营二类需备案或许可,三类必须许可,并具备更严苛的条件。医疗从业者和相关企业在研发、生产、销售、使用相应产品时,应准确识别类别,遵守对应法规,确保合规。公众在购买和使用医疗器械时,也可通过包装上的注册或备案信息判断产品类别和适用风险等级。
如若转载,请注明出处:http://www.yuejie888.com/product/49.html
更新时间:2026-10-28 14:58:40